sexta-feira, 30 de novembro de 2012

Anomalias Humanas: Aneuploidias: O Cariótipo Alterado.

Fenômenos em que ocorre uma variação numérica de um ou mais cromossomos no cariótipo do indivíduos são chamados de aneuploidias.
Na perda de um cromossomo a aneuploidia é do tipo monossômica (representação: 2n-1), como ocorre na síndrome de Turner.
No acréscimo de um cromossomo tem-se a trissomia (representação: 2n+1), como ocorre nas síndromes de Klinefelter e de Down.


Causas

O fator cromossômico mais usual é a não-disjunção meiótica, um erro na separação de um par cromossômico durante uma das duas divisões meióticas. Podendo ocorrer tanto nameiose I quanto na meiose II. Quando acontece na Meiose I, os gametas apresentam um representante de ambos os membros do par de cromossomos ou não possuem todo um cromossomo. Quando acontece na Meiose II, os gametas anormais contém duas cópias de um cromossomo parental ( e nehuma cópia do outro) ou não possuem um cromossomo.

As mais comuns aneuploidias

Monossomia:
Monossomia (2n-1) é a presença de apenas um cromossomo de um par homólogo.
'Monossomia Humana' Cariótipo fica, por exemplo, 45,XY,-22. Deve-se especificar qual autossomo está faltando.

Dissomia:
Dissomia (2n) é a presença de um par de cromossomos homólogos. É a condição normal de organismos diplóides. Para organismo triplóide ou acima, a dissomia é uma aneuploidia.

Trissomia:
Trissomia (2n+1) é a presença de três ao invés de dois cromossomos homólogos.

Trissomia Humana:
Síndrome de Down - trissomia no par 21. Síndrome de Patau - trissomia no par 13. Síndrome de Edwards - trissomia no par 18.

Tetrassomia e Pentassomia:
Tetrassomia (2n+2) e Pentassomia (2n+3) são a presença de quatro ou cinco copias de um cromossomo. Ainda que muito raro, existem casos humanos de cariótipos XXXX (síndrome XXXX), XXYY, XXXY, XYYY, XXXXX, XXXXY, XXXYY, XYYYY XXYYY ou até XXXXX.

Anomalias Humanas: Síndrome de Down.

Apresentam um autossomo extra, pode ocorrer tanto nos homens como nas mulheres, cujos cariótipos senão, respectivamente, 45A+XY e 45A+XY.
Os portadores da síndrome de Down apresentam, entre outras características, deficiência mental, tendência à leucemia, e mãos curtas e largas.
Trata-se de uma das anomalias mais frequentes. É também conhecida como trissomia do cromossomo 21, isto é, em vez de 3 cromossomos, o par 21 de cromossomos ou tossômicos apresenta três cromossomos.
A síndrome de Down é um evento genético natural e universal, estando presente em todas as raças e classes sociais.
Ficheiro:Drill.jpg
Garoto com síndrome de Down usando uma furadeira elétrica.

Características

Uma pessoa com a síndrome pode apresentar todas ou algumas das seguintes condições físicas: olhos amendoados, uma prega palmar transversal única (também conhecida como prega simiesca), dedos curtinhos, fissuras palpebrais oblíquas, ponte nasal achatada, língua protrusa (devido à pequena cavidade oral), pescoço curto, pontos brancos nas íris conhecidos como manchas de Brushfield[6], uma flexibilidade excessiva nas articulações, defeitos cardíacos congênitos, espaço excessivo entre o hálux e o segundo dedo do pé.
Apesar da aparência às vezes comum entre pessoas com síndrome de Down, é preciso lembrar que o que caracteriza realmente o indivíduo é a sua carga genética familiar, que faz com que ele seja parecido com seus pais e irmãos.
As crianças com síndrome de Down encontram-se em desvantagem em níveis variáveis face a crianças sem a síndrome, já que a maioria dos indivíduos com síndrome de Down possuem deficiência mental de leve (QI 50-70) a moderado (QI 35-50), com os escores do QI de crianças possuindo síndrome de Down do tipo mosaico tipicamente 10-30 pontos maiores. Além disso, indivíduos com síndrome de Down podem ter sérias anomalias afetando qualquer sistema corporal.
Outra característica frequente é a microcefalia, um reduzido peso e tamanho do cérebro. O progresso na aprendizagem é também tipicamente afetado por doenças e deficiências motoras, como doenças infecciosas recorrentes, problemas no coração, problemas na visão (miopia, astigmatismo ou estrabismo) e na audição.

Anomalias Humanas: Síndrome de Klinefelter.


A síndrome de Klinefelter, descrita pela primeira vez por Harry Klinefelter em 1942[1], é a causa mais frequente de hipogonadismo e infertilidade em indivíduos do sexo masculino. A causa genética da síndrome foi descoberta em 1959, por P. A. Jacobs e J. A. Strong.
As pessoas com síndrome de Klinefelter, do sexo masculino, têm um cromossomo X adicional (47, XXY), estatura elevada, algum desenvolvimento do tecido mamário e testículos pequenos. Também é possível encontrar pessoas com outros cariótipos, como 48, XXXY, 48, XXYY ou 49, XXXXY.

Evolução e sintomas

É de esperar que indivíduos com a síndrome de Klinefelter tenham uma esperança média de vida normal, no entanto há a referir um aumento considerável de acidentes vasculares cerebrais (6 vezes superior à população geral), assim como na incidência do câncer (156%). O atraso da linguagem (51%), o atraso motor (27%) e problemas escolares (50%) complicam o desenvolvimento destas crianças e em alguns estudos estão descritos comportamentos anti-sociais e psiquiátricos. Outros apontam para uma boa adaptação social e no trabalho.
Outra complicação é a deficiência auditiva, no entanto não está descrito um aumento da frequência de infecções respiratórias na infância, ao contrário das doenças auto-imunes (diabetes mellitus).

Tratamento e prevenção das complicações

Tecido mamário em homem com a Síndrome de Klinefelter.
Esta síndrome raramente é diagnosticada no recém-nascido face à ausência de sinais específicos. O diagnóstico precoce permite a intervenção antecipada, seja ela psicológica ou farmacológica. O rastreio de problemas visuais e auditivos, assim como a avaliação do desenvolvimento, devem ser realizados periodicamente. As anomalias constatadas devem ser seguidas em consultas de especialidade.
Muitas vezes detecta-se a anomalia apenas quando problemas comportamentais, desenvolvimento pubertal anómalo ou infertilidade aparecem. A puberdade apresenta problemas particulares secundários aos problemas genitais já referidos. Para uma melhor resposta, o tratamento com testosterona deve ser iniciado pelos 11-12 anos de idade. Está demonstrada a sua eficácia numa porcentagem importante dos indivíduos, tanto em aspectos psicossociais como físicos. Por estes motivos estas crianças e adultos jovens devem ser acompanhados numa consulta de endocrinologia.
Esta anomalia genética está associada à idade materna avançada. Num casal com um filho com a síndrome de Klinefelter, o risco de recorrência é igual ou inferior a 1%. O estudo familiar é habitualmente desnecessário, salvo em raras situações. Nem sempre a infertilidade é a regra. Caso se encontrem indivíduos férteis, deve ser oferecido o diagnóstico pré-natal a fim de excluir alterações cromossômicas uma vez que existe um risco acrescivo da mesma.


Anomalias Humanas: Síndrome de Turner.


Síndrome Turner é uma anomalia cromossômica cuja origem é a perda parcial ou total de um cromossomo X.[1] A síndrome é identificada no momento do nascimento, ou antes da puberdade por suas características fenotípicas distintivas. Em geral resulta de uma não-disjunção durante a formação do espermatozóide. A constituição cromossómica mais frequente é 45, X (45 cromossomos com falta de um cromossomo X, veja esta anotação no artigo sobre cariótipo), não apresentando, portanto, cromatina sexual. Ela ocorre apenas em mulheres e também foi descrita em camundongos e cavalos.[1]
Sua ocorrência está em torno de uma em 2500 nascimentos.[1] A portadora apresenta baixa estatura, órgãos sexuais (ovários e vagina) e caracteres sexuais secundários (seios) poucos desenvolvidos (por falta de hormônios sexuais), tórax largo em barril, pescoço alado (com pregas cutâneas bilaterais), má-formação das orelhas, maior frequência de problemas renais e cardiovasculares, e é quase sempre estéril (os ovários não produzem ovócitos).
A síndrome de Turner é uma condição que afeta apenas meninas com monossomia do cromossomo X, e é um distúrbio cromossômico. Ninguém conhece a causa da Síndrome de Turner. A idade dos pais das meninas com Síndrome de Turner não parece ter qualquer importância e não foram identificados fatores hereditários. Não parece haver qualquer providência que os pais possam tomar para evitar que uma de suas filhas tenha Síndrome de Turner.
O diagnóstico pode ser feito em qualquer idade; cerca de 30% das crianças são diagnosticadas ao nascimento e outras 25,5% durante a período médio da infância. Para muitas meninas portadoras de Síndrome de Turner, entretanto, o diagnóstico pode ser feito somente na adolescência. O médico pode indicar tratamento hormonal a partir da puberdade. Por causa de um possível amadurecimento mental inicial um pouco lento, deve ser estimulada desde cedo em casa e na escola.

Características

As meninas com esta síndrome podem apresentar as seguintes características:
Altura
Uma estatura reduzida diariamente representa o maior obstáculo para uma menina com Síndrome de Turner. Ao nascimento, estas meninas geralmente têm um comprimento menor e pesam menos que as outras. Durante os primeiros anos de suas vidas, elas crescem quase tão rápido quanto suas contemporâneas, porém, com o tempo, a diferença na altura torna-se mais aparente. A diferença é particularmente notável quando as outras meninas entram na puberdade e apresentam rápidos aumentos de estatura, o que não ocorre com as meninas com Turner. Geralmente as mulheres com Turner que não estão recebendo tratamento são, em média, 20 cm mais baixas que outras mulheres. Nos últimos anos, as meninas com Turner estão sendo tratadas com hormônio de crescimento e os resultados provisórios sugerem que a estatura final possa ser aumentada de 5 a 10 cm.

Desenvolvimento puberal e menstruação

Para a maioria das meninas com Turner, os ovários não se desenvolvem como deveriam.Elas antes do nascimento, possuem um número normal de folículos ovulares em seus ovários. Entretanto, estes folículos desaparecem rapidamente, e geralmente não mais os possuem ao nascimento. O ritmo de desaparecimento varia para cada menina e até 20% delas ainda podem possuir óvulos em seus ovários no início da puberdade. Quando ocorre ausência dos folículos ovulares, também há uma ausência dos hormônios sexuais femininos, as quais são importantes para o desenvolvimento dos caracteres sexuais secundários (pelos pubianos, desenvolvimento dos seios, etc.). Consequentemente, muitas delas podem ter desenvolvimento incompleto das características sexuais secundárias. A maioria não menstrua e apenas podem ter filhos em raros casos,as mulheres não liberam os ovócitos

Portadora da síndrome, antes da cirurgia de retirada do excesso de pele do pescoço (acima) e depois da cirurgia (abaixo).

Características físicas

As meninas com Turner podem apresentar traços físicos que não são característicos desta condição física. Algumas meninas podem não apresentar nenhum, e outras podem ter alguns ou muitos destes traços. Ao nascimento, entre um terço e metade das meninas com Turner apresentará inchaços com aspecto de um coxim no dorso das mãos e pés. Isto normalmente desaparece após um certo tempo, porém pode reaparecer durante a puberdade. Algumas meninas com Turner podem ter um palato (céu da boca) estreito e elevado e um maxilar inferior menor, o que pode levar à dificuldade na alimentação como um refluxo. Estas dificuldades geralmente podem ser resolvidas ou minimizadas através do aconselhamento de seu médico. Problemas dentários ocasionalmente podem ocorrer numa época posterior.
As unhas frequentemente se dobram em relação aos dedos e artelhos de um modo característico, e têm uma tendência a "enganchar" nas meias. Muitas meninas com Turner apresentam um número maior que o habitual de manchas escuras , frequentemente na face. Outro aspecto mais raro da Síndrome de Turner é o pescoço com um septo lateral. Este é uma pequena dobra de pele de cada lado do pescoço dando a impressão que o pescoço é curto. O paciente pode, com a aprovação de seu médico, remover esta pequena dobra de pele com um cirurgião plástico que tenha particular experiência com Síndrome de Turner.

Problemas físicos

As pesquisas têm mostrado que uma pequena porcentagem de meninas com Turner tem alguma forma de anormalidade cardíaca. A maioria destas anormalidades, felizmente, é relativamente insignificante, porém há algumas que requerem cirurgia. É importante que as meninas com Turner façam um exame de seu coração (através de mapeamento cardíaco especial) bem precocemente. Podem também ocorrer problemas de ouvido em pacientes com Síndrome de Turner com uma tendência para frequentes infecções no ouvido médio. Com o correr do tempo, algumas mulheres com Turner podem apresentar um comprometimento da audição. As meninas com Turner também podem ter pequenas anormalidades renais. Entretanto, elas geralmente não afetam o funcionamento dos rins.

Problemas de alimentação na infância

Muitos pais de meninas com Turner enfrentam problemas de alimentação com suas filhas durante o primeiro ano de vida, tais como regurgitação e ocasionalmente vômitos. É importante notar que estes problemas frequentemente desaparecem no segundo ano de vida.
Doenças renais crônicas
Os rins são responsáveis pela excreção de urina na concentração correta. Isto significa que um rim funcionando normalmente excretará a água em excesso e escórias, enquanto retém sais e outros compostos necessários ao organismo. As crianças com doença crônica do rim (renais) podem ser divididas em três grupos, dependendo da função renal que possuem:
  • Disfunção renal crônica - função renal menor que 50%;
  • Insuficiência renal crônica - função renal menor que 25%;
  • Doença renal em fase terminal - função renal menor que 5% (pacientes em diálise).
Cerca de 6 crianças em cada um milhão da população total sofrem de doença renal crônica. Aproximadamente um terço das crianças com doença renal crônica têm crescimento anormal, em parte devido ao fato de as doenças renais perturbarem o metabolismo do hormônio de crescimento (GH). Os hormônios corticosteroides  que são frequentemente utilizados para tratar a doença renal, podem também retardar o crescimento.falta de atividade cerebral.

Falta de hormônios de crescimento em adultos e crianças (GHDA)

O hormônio do crescimento continua a desempenhar um importante papel na fase adulta, regulando o metabolismo e composições do corpo, promovendo ossos fortalecidos e um coração saudável e melhorando a qualidade de vida das pessoas.
GHDA pode aparecer a qualquer momento e pode ser resultado de:
  • Um tumor na região da hipófise;
  • Tratamento de tumor cerebral ou câncer;
  • Ferimento grave na cabeça.
As meninas com Turner são geralmente encaminhadas a um pediatra ou endocrinologista com experiência no tratamento de Síndrome de Turner. Como cada menina com Turner é diferente, o tratamento irá variar. O tratamento geralmente envolve a administração de hormônio de crescimento humano (hGH) isolado ou associado a baixas doses de estrógeno e ou um esteroide anabólico. O médico e a enfermeira na clínica especializada terão as melhores condições para aconselhar o melhor esquema de tratamento e irão monitorar continuamente o progresso para assegurar que um crescimento e desenvolvimento ótimos estejam sendo obtidos.



Herança Ligado Ao Sexo: Hemofilia.


Hemofilia:

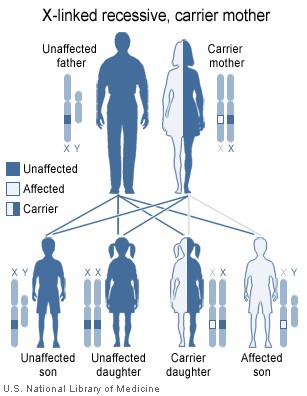
Essa doença segue o mesmo padrão do daltonismo e consiste na ausência de fatores de coagulação do sangue, promovendo hemorragias - inclusive e principalmente, externas.

Outras heranças:
Há, ainda, heranças ligadas ao cromossomo Y. A hipertricose auricular é um exemplo desta, sendo uma herança restrita ao sexo (ou holândrica) e que ocorre, basicamente, em indivíduos do sexo masculino.

Ficheiro:XlinkRecessive.jpg
Hemofilia - é o nome de diversas doenças genéticas hereditárias que incapacitam o corpo de controlar sangramentos, uma incapacidade conhecida tecnicamente como diátese hemorrágica.
Deficiências genéticas e um distúrbio autoimune raro podem causar a diminuição da atividade dos fatores de coagulação do plasma sanguíneo, de modo que comprometem a coagulação sanguínea; logo, quando um vaso sanguíneo é danificado, um coágulo não se forma e o vaso continua a sangrar por um período excessivo de tempo. O sangramento pode ser externo, se a pele é danificada por um corte ou abrasão, ou pode ser interno, em músculos, articulações ou órgãos.
É a falta dos fatores de coagulação - a hemofilia A tem falta do fator de coagulação VIII, a hemofilia B tem falta do fator de coagulação IX e a hemofilia C tem falta do fator de coagulação XI. A hemofilia A é a mais comum, ocorrendo em 90% dos casos.


Diagnóstico

  • Dosagens dos respectivos fatores de coagulação.
  • No caso de deficiência do fator VIII deve-se procurar diferenciar a doença da doença de von Willebrand. Na doença de von Willebrand pode ocorrer também uma diminuição do fator VIII.

Tratamento


Não há cura para a hemofilia pois existem vários estudos que procuram a melhora do tratamento. Controla-se a doença com injeções regulares dos fatores de coagulação deficientes. Alguns hemofílicos desenvolvem anticorpos (chamadas de inibidores) contra os fatores que lhe são dados através do tratamento.
  • Severa: o paciente deve receber produtor do plasma para evitar ou controlar episódios de sangramento durante toda sua vida. O nível dos fatores tem que ser elevado pra +/- 30%
Preparações terapêuticas pro fator VIII: CRIOPRECIPITADO e concentrado liofilizado de fator VIII comerciais. O concentrado de fator IX existe sob a forma de proteína isolada (Concentrado de Fator IX liofilizado) ou sob a forma de "complexo de protrombina concentrado" liofilizado que é uma mistura contendo os fatores (II, V, VII e IX) que se apresenta também sob forma de liófilo.
  • Leve: terapêutica de reposição apenas depois de um trauma ou para evitar sangramento pós-operatório.
Mais recentemente apareceram os concentrados comerciais de Fator VIII e IX advindos da engenharia genética, esses produtos não são obtidos a partir da purificação do plasma humano, mas sim da manipulação de organismos transgênicos que carregam o gene que expressa as referidas proteínas.


Herança Ligada Ao Sexo: Daltonismo.


Daltonismo:
  • John Dalton (1766 - 1844);
  • Não distingue a cor verde e amarela;
  • Tonalidade avermelhada;
  • Azul confundido com amarelo.


Consiste na dificuldade de percepção de tons verde, amarelo e vermelho, em razão de um alelo alterado de um gene em X: o alelo d. O alelo D é responsável pela condição normal.

Assim, uma mãe portadora, mas não daltônica  com um pai normal  resultarão em uma prole:


Mecanismo:
A retina humana possui três tipos de células sensíveis à cor, chamadas cones. Cada um deles é sensível a uma determinada faixa de comprimentos de onda do espectro luminoso, mais precisamente ao picos situados a 419 nm (azul-violeta), 531 nm (verde) e 559 nm (verde-amarelo).
A classificação dos cones em "vermelho", "verde" e "azul" (RGB) é uma simplificação usada por comodidade para tipificar as três frequências alvos, embora não corresponda à sensibilidade real dos fotorreceptores dos cones. Todos os tons existentes derivam da combinação dessas três cores primárias.
As tonalidades visíveis dependem do modo como cada tipo de cone é estimulado. A luz azul, por exemplo, é captada pelos cones de "alta frequência". No caso dos daltônicos, algumas dessas células não estão presentes em número suficiente ou registam uma anomalia no pigmento característico dos fotorreceptores no interior dos cones.

Tipos de daltonismo

Não existem níveis de daltonismo, apenas tipos. Podemos considerar que existem três grupos de discromatopsias: monocromacias, dicromacias e tricromacias anómalas.
Monocromacia ocorre quando há apenas percepção de luminosidade na visão dos animais. São as células bastonetes as responsáveis por esta percepção, que permite variações diferentes da cor cinza. Normalmente, os monocromatas apresentam a chamada "visão em preto e branco".
  • O monocromata típico é caracterizado pelo monocromatismo de bastonetes, que corresponde a uma discriminação de cores nulas pela falta de cones. Ocorre na população humana com uma incidência de 0,003% nos homens e de 0,002% nas mulheres. Essa característica é encontrada em muitos animais, como aqueles de hábitos noturnos, peixes abissais, cachorros e pinguins.
  • O monocromata atípico possui um monocromatismo de cones, assim a não discriminação de cores é devido a falta de sinais oponentes por ter apenas um tipo de cone. É muito raro na população humana. É encontrado em alguns animais, como em alguns ratos e no quivi, ave neozelandesa, que enxergam tons no espectro da luz verde.
A dicromacia, que resulta da ausência de um tipo específico de cones, pode apresentar-se sob a forma de:
  • protanopia, em que há ausência na retina de cones "vermelhos" ou de "comprimento de onda longo", resultando na impossibilidade de discriminar cores no segmento verde-amarelo-vermelho do espectro. O seu ponto neutro encontra-se nos 492 nm. Há igualmente menor sensibilidade à luz na parte do espectro acima do laranja.
  • deuteranopia, em que há ausência de cones "verdes" ou de comprimento de onda intermédio, resultando, igualmente, na impossibilidade de discriminar cores no segmento verde-amarelo-vermelho do espectro.Trata-se uma das formas de daltonismo mais raras(cerca de 1% da população masculina), e corresponde àquela que afectou John Dalton (o diagnóstico foi confirmado em 1995, através do exame do Ácido desoxirribonucleico do seu globo ocular). O seu ponto neutro encontra-se nos 492 nm.
  • tritanopia, em que há ausência de cones "azuis" ou de comprimento de onda curta, resultando na impossibilidade de ver cores na faixa azul-amarelo.
A tricromacia anómala resulta de uma mutação no pigmento dos fotorreceptores dos cones retinianos, e manifesta-se em três anomalias distintas:
  • protanomalia, presença de uma mutação do pigmento sensível às frequências mais longas ("cones vermelhos"). Resulta numa menor sensibilidade ao vermelho e num escurecimento das cores perto das frequências mais longas (que pode levar à confusão entre vermelho e preto). Atinge cerca de 1% da população masculina.
  • deuteranomalia, presença de uma mutação do pigmento sensível às frequências intermédias ("cones verdes")). Resulta numa maior dificuldade em discriminar o verde. É responsável por cerca de metade dos casos de daltonismo.
  • tritanomalia, presença de uma mutação do pigmento sensível às frequências curtas ("cones azuis"). Forma mais rara, que impossibilita a discriminação de cores na faixa do azul-amarelo. O gene afectado situa-se no cromossoma 7 ao contrário das outras tricromacias anómalas, em que a mutação genética atinge o cromossoma X.
Um tipo raro de daltonismo é aquele em que há uma "cegueira" completa para as cores: o mundo é visto a preto e branco e em tons de cinza. Nesse caso, estamos perante aquilo a que se dá o nome de visão acromática.

Genética

A mutação genética que provoca o daltonismo sobreviveu pela vantagem dada aos daltônicos ao longo da história evolutiva. Essa vantagem advém, sobretudo, do fato de os portadores desses genes possuírem uma melhor capacidade de visão noturna, bem como maior capacidade de reconhecerem elementos semiocultos, como animais ou pessoas disfarçadas pela sua camuflagem.
Como o daltonismo é provocado por genes recessivos localizados no cromossomo X (sem alelos no Y), o problema ocorre muito mais frequentemente nos homens que nas mulheres. Estima-se que 8% da população masculina seja portadora do distúrbio, embora apenas 1 % das mulheres sejam atingidas.
No caso de um indivíduo do sexo masculino, como não aparece o alelo D, bastará um simples gene recessivo para que ele manifeste daltonismo, o que não acontece com o sexo feminino pois, para manifestar a doença, uma mulher necessita dos dois genes recessivos dd
.


Sexo Masculino: Heterogamético

  • ESPERMATOGÊNESE: 22A+X , 22+Y


A Espermatogénese ou Espermatogênese é, como o nome indica, o processo de formação dos espermatozóides. Tem início na puberdade, passando a ocorrer de um modo continuo até ao fim da vida do homem.

Espermatogênese

A espermatogênese está ligada, como qualquer outro fenómeno metabólico, ao acionamento de hormônios, mediante o comando da hipófise e dos testículos.É uma sequência de eventos pelos quais as espermatogónias se transformam no final em espermatozóides.
A Espermatogénese ocorre a nível dos tubos seminíferos dos testículos e divide-se em quatro fases: Multiplicação, Crescimento, Maturação e Diferenciação ou Espermiogênese. Tem início na puberdade e termina no fim da vida do homem.
Periodo Germinativo
As Espermatogônias, localizadas na periferia dos tubos seminíferos, multiplicam-se (por mitoses sucessivas) aumentando de número e garantindo a sua contínua substituição.
Crescimento
Algumas Espermatogônias vão aumentar ligeiramente de volume, devido à síntese e acumulação de substâncias de reserva, dando origem aos Espermatócitos I
Maturação
A fase de maturação do gameta masculino é na verdade um processo de meiose que ocorrerá com o espermatócito I, proveniente das espermatogônias.

Prófase I: Ocorrerá a espiralização total dos cromossomos e há a prossibilidade de crossing-over durante o processo que acontece geralmente no paquíteno.

Divisão I

    Ficheiro:Meiose (Overzicht).png
  1. Metáfase I: Os cromossomos homólogos se posicionarão paralelamente na célula, um ao lado do outro, para que cada um alcance seu respectivo pólo até o final da divisão.
  2. Anáfase I: Os cromossomos migram para os pólos, possibilitando a separação dos homólogos, através da ação da fibra do fuso e doscentrômeros.
  3. Telófase I: Está terminada a cariocinese dos espermatócitos I. Passa-se agora para a citocinese onde o cromossomo organizador de nucléolo cuidará da formação de novos núcleos e haverá organização das novas organelas.
Após a divisão 1 da meiose, passa-se para o processo de divisão 2. Graças a divisão 1 tem-se agora duas células haplóides que são chamadas Espermatócito II, e é exatamente nelas que ocorrerá o processo de divisao 2. Os gametas ainda não estão maduros.
  • Divisão 2
    Ficheiro:Spermatozoa.jpg
  1. Prófase II: Termina a espiralização dos cromossomos e a duplicação. Formam-se cromátides-irmãs.
  2. Metáfase II: Os cromossomos posicionam-se paralelamente no centro da célula para que cada um alcance seu respectivo pólo.
  3. Anáfase II: Ocorre agora a separação das cromátides por meio do fuso mitótico e dos centríolos. Cada cromátide migrará para seu respectivo pólo.
  4. Telófase II: Finalmente terminam as divisões. Finda a cariocinese e começa o processo de citocinese, similar a telófase I.


Espermiogênese ou Diferenciação: Agora temos Espermátides. Estas amadurecerão e por via do complexo de golgi obterão acrossomos e por via dos centríolosobterão flagelos. Após estes dois últimos processos estarão formados espermatozóides.
Os Espermátídes vão sofrer transformações que levam à formação dos Espermatozóides (gametas), destacando-se: a perda de grande parte do citoplasma, reorganização dos organelas citoplasmáticos, crescimento de um flagelo e formação do acrossomo.

Sexo Feminino: Homogamético


  • OVULOGÊNESE: 22A+X
A ovulogênese é a gametogênese feminina e consiste na formação de um ovo.
A ovulogênese realiza-se a partir do epitélio germinativo do ovário, com células diplóides, denominadas ovogônias ou ovulogônias.

  • Formação dos Ovócitos I: Na fase de multiplicação, a ovogônia se divide por mitoses sucessivas e dá origem a numerosas células. Ao contrário da espermatogênese, na ovogênese, todas as células seguem o processo sem conservação da ovogônia. As células restantes da multiplicação sofrem o processo de crescimento (fase de crescimento) e se transformam nos ovócitos I (primários).
  • Formação do óvulo e dos glóbulos polares: Na fase de maturação, cada ovócito I (diplóide) dá, por meiose I (reducional), origem a duas células haplóides: o ovócito II (secundário), relativamente grande, e o 1º glóbulo polar, de tamanho reduzido. Logo a seguir, o ovócito II se divide por meiose II (equacional), originando duas células também diferentes em tamanho: ovótide, bem desenvolvida, e o 2º glóbulo polar, muito menor. Algumas vezes, o 1º glóbulo polar também se divide por meiose II. A ovótide se transforma em óvulo. Portanto, cada ovócito I dará origem a um óvulo e a três glóbulos polares, estes geralmente estéreis.

Ovulogênese na espécie humana

Na espécie humana, a ovulogênese inicia-se nos primeiros meses de vida intra-uterina do feto, sendo paralisada quando o ovócito I inicia a maturação, estágio que é chamado de dictióteno. Desta forma, ao nascer, a menina apresenta um "estoque" de folículos contendo ovócitos I em dictióteno.
À medida que a menina cresce, muitos folículos sofrem degeneração, transformando-se em folículos atrésicos. Todos os ovócitos permanecerão em dictióteno até a época da ovulação, que terá início por volta dos 12 ou 13 anos de idade, encerrando-se com a menopausa, por volta dos 45 aos 50 anos.

Herança Do Sexo.


  • Células semáticas: 46 cromossomos ou 23 pares homólogos. 23 de origem paterna e 23 de origem de origem materna.
Em algumas espécies, as fêmeas possuem dois cromossomos sexuais idênticos (XX) e os machos, um idêntico ao das fêmeas e um diferente (XY) sendo este, o Y, o responsável pelas características masculinas. Assim, na espécie humana, o genótipo feminino é 44A + XX; e o masculino, 44A + XY.

Na meiose, todos os óvulos apresentarão cromossomo X, e os espermatozoides, metade X e outra metade Y. Assim, na fecundação é que será determinado o sexo da prole, sendo este determinado pela presença do Y (sexo masculino) ou pela sua ausência (sexo feminino).

Genes ligados ao sexo se situam no cromossomo X e a herança deste tipo é denominada herança ligada ao sexo ou herança ligada ao cromossomo X. Assim, a mulher pode ser homozigota ou heterozigota e os homens, apenas homozigotos. Indivíduo do sexo masculino, quando possuir caráter recessivo, poderá manifestar a doença. Já para mulher manifestar a doença, é necessário que seja homozigota recessiva.


Genótipos.

Ficheiro:Punnett square mendel flowers-pt.svg     Genótipo é a constituição genética de uma célula, organismo ou indivíduo. Deve-se à presença de material hereditário herdado dos progenitores. Esse material consiste no conjunto dos cromossomos que se situam no núcleo das células. Os cromossomos são interpretados como uma sequência de genes. São os genes os portadores das informações que condicionam o fenótipo. O genótipo é a composição genética elementar de um organismo, são às características internas de um indivíduo, características passadas dos pais para os filhos. Sendo assim, podemos dizer que o genótipo, que é o conjunto dos genes, condiciona os fenótipos totais, que é o conjunto das variáveis condicionadas pelos genes. O genótipo são as informações hereditárias de um organismo contidas em seu genoma. Cada gene pode ter formas alternativas, denominadas alelos.

       Exemplo

Os diversos alelos de um mesmo gene são usualmente representados por letras maiúsculas ou minúsculas, dependendo da sua dominância ou recessividade (ex: Sistema ABO).
No caso da cor dos olhos, o fenótipo azul é condicionado pelo genótipo aa, e o fenótipo castanho pode ser condicionada pelo genótipo AA ou pelo genótipo Aa. Nesse exemplo estamos representando por A o gene que codifica a cor castanha (dominante), e por a, o gene que codifica a cor azul (recessivo).

Vídeo-aula (Genótipo X Fenótipo):